一文讲透FDA医疗器械上市510(k)、510(k)豁免、De Novo、PMA、HDE五大路径
与国内医疗器械注册按照产品类别进行管理不同,FDA针对不同风险等级、技术成熟度以及临床需求的医疗器械,建立了多种市场准入路径。 包括510(k)上市前通知、510(k)豁免、De Novo分类申请、PMA上市前批准以及HDE人道主义器械豁免等。不同路径对应的监管要求、技术资料准备、临床证据要求以及审批周期存在明显差异。
与国内医疗器械注册按照产品类别进行管理不同,FDA针对不同风险等级、技术成熟度以及临床需求的医疗器械,建立了多种市场准入路径。
包括510(k)上市前通知、510(k)豁免、De Novo分类申请、PMA上市前批准以及HDE人道主义器械豁免等。不同路径对应的监管要求、技术资料准备、临床证据要求以及审批周期存在明显差异。
在美国市场准入过程中,许多企业往往是在产品研发完成甚至准备申报阶段,才开始判断产品应该选择哪一种上市路径。但实际上,选择正确的上市路径,不仅关系到产品能否顺利获得FDA上市许可,也直接影响企业后续的研发规划、验证策略、时间成本以及市场布局。
只有在早期明确适合自身产品的FDA上市路径,企业才能更高效地推进美国市场准入。
风险等级是FDA上市路径判断的重要基础因素之一
FDA对医疗器械的监管并不是直接按照企业选择的申报路径进行管理,而是建立在"风险分类"的基础逻辑之上。这是FDA医疗器械上市路径判断的基础。
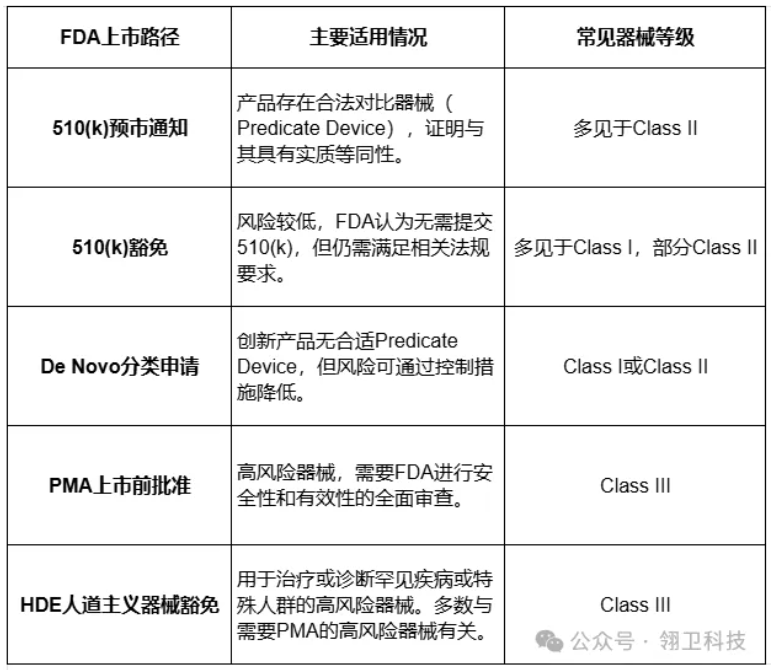
一般而言,器械风险越高,FDA对安全性和有效性证据的要求越严格,企业需要准备的技术资料、临床数据以及验证要求也越高。
定义:510(k)是一种提交给FDA的上市前通知。用于证明拟上市器械,与一个已经合法上市的对比器械(Predicate Device)具有实质等同性(Substantial Equivalence),当FDA作出实质等同性决定并出具clearance后,器械可在美国上市。
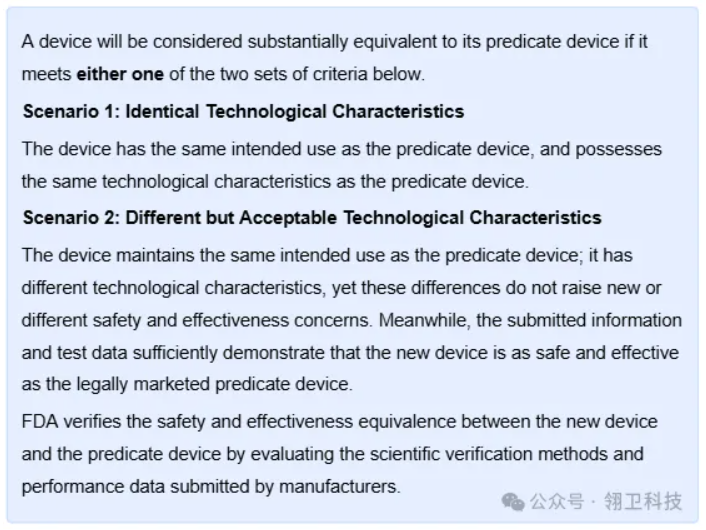
实质等同判断:
注意:在拟上市器械与 Predicate Device 的预期用途(Intended Use)完全一致基础上。
●场景 1:技术特性完全一致。
●场景 2:技术特性存在差异,但差异可被接受。
常见适用情况包括:
●一类器械(低风险):仅受通用管控,大部分一类豁免 510 (k),部分未豁免一类需要提交 510 (k)。
●二类器械(中度风险):通用 + 专项管控,绝大多二类器械必须提交510(k)。
谁需要提交510(k)申请:
将医疗器械引入美国市场。以下四类主体必须向 FDA 提交 510(k) 申请:
●向美国市场引入医疗器械的制造商;
●向美国市场引入医疗器械的规格制定者;
●进行标签变更或其操作对设备产生重大影响的重新包装商或重新贴标商。
●向美国市场引进设备的外国制造商/出口商或其外国制造商/出口商的美国代表。
定义:510(k)豁免是指FDA根据医疗器械的风险水平和监管历史,认为部分器械无需提交510(k)上市前通知,也可以进入美国市场。
510(k)豁免逻辑:
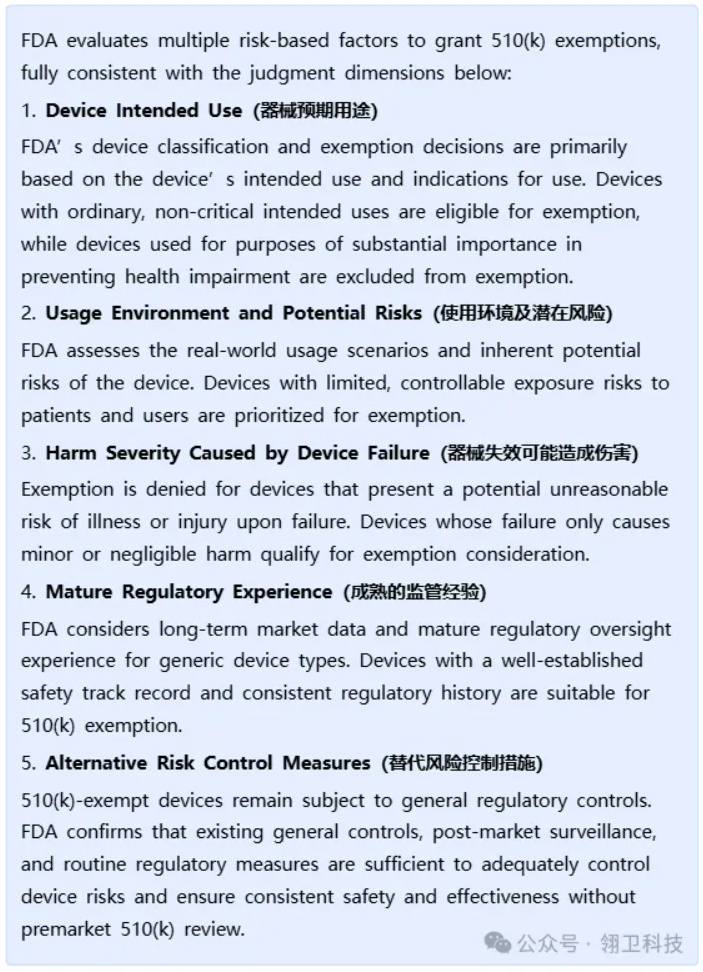
FDA在判断某类医疗器械是否可以获得510(k)豁免时,会综合评估多个基于风险的因素。其判断主要围绕以下几个维度展开:
●器械预期用途。
●使用环境及其潜在风险。
●器械失效造成的伤害程度。
●监管机制的成熟度。
●潜在风险控制措施。
常见适用情况包括:
●大部分Class I(一类)低风险医疗器械。
●部分Class II(二类)医疗器械。
需要注意:
510(k)豁免并不代表产品不受FDA监管,也不代表企业可以直接上市。
豁免510(k)的器械仍需满足FDA适用的监管要求,包括质量体系要求(如适用)、标签要求、医疗器械报告(MDR)要求以及其他相关法规要求。
定义:是FDA针对没有合适Predicate Device(合法对比器械)的创新型医疗器械建立的一种上市路径。
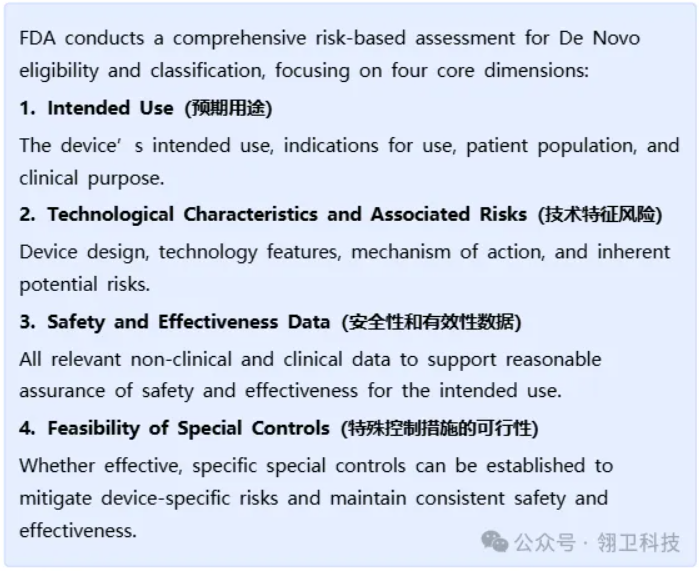
核心逻辑:De Novo的核心是解决:"没有Predicate Device,但产品风险可控,是否可以上市?"。FDA会基于风险进行全面评估,以判断器械是否适用于De Novo路径以及确定其分类。FDA审查De Novo申请时的关键评估因素:
●预期用途。
●技术特征及其潜在风险。
●安全性和有效性数据。
●特殊控制措施的可行性。
常见适用情况包括:
●创新型医疗器械,无法找到合适Predicate Device。
●Class I或Class II低至中风险器械。
●原本可能被认为需要PMA,但风险可以通过控制措施降低的产品。
谁需要提交De Novo申请:
●新型医疗器械没有合法上市的Predicate Device;
●510(k)申报过程中无法证明实质等同性(Not Substantially Equivalent, NSE);
●产品风险水平不属于需要PMA的高风险范围;
●企业希望建立新的FDA器械分类。
定义:是FDA针对高风险医疗器械(通常为Class III)建立的最高级别上市审查路径。
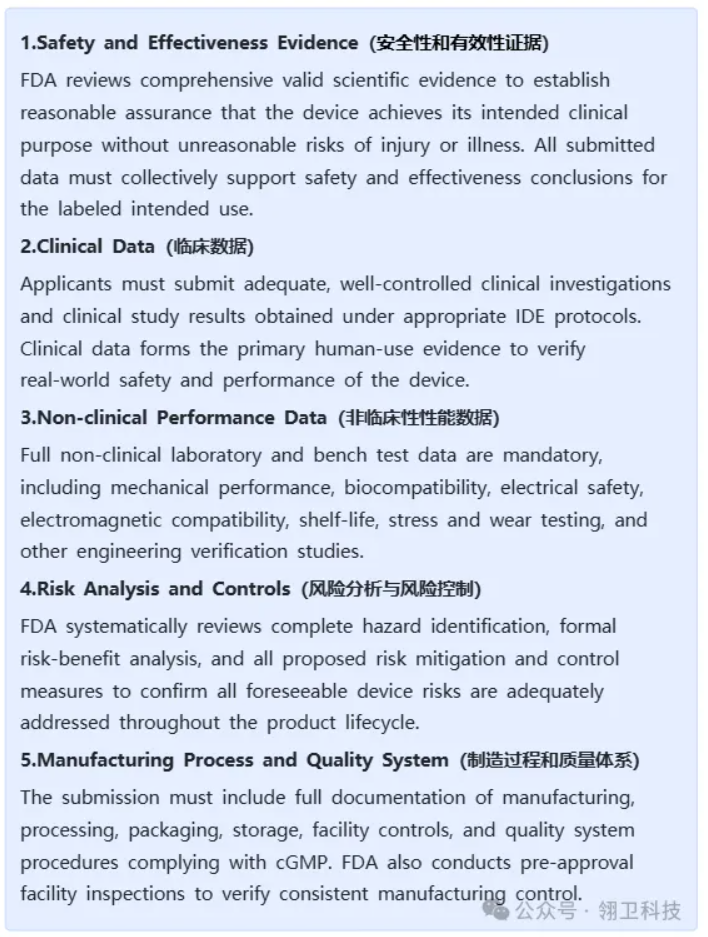
核心逻辑:PMA批准的基础,是FDA独立判断申请资料中是否包含足够的、有效的科学证据(Valid Scientific Evidence),以合理保证该器械在其预期用途下具有安全性(Safety)和有效性(Effectiveness)。评估的五个核心因素:
●证据的安全性和有效性。
●临床数据。
●非临床性能数据。
●风险分析与风险控制。
●制造过程和质量体系。
常见适用情况包括:
●Class III(三类)高风险医疗器械
●不存在合适Predicate Device,且风险无法通过De Novo控制的产品
●FDA认为需要进行全面上市前审查的器械
额外注意:企业提交PMA申请时,通常需要临床研究数据;具体还是需要根据产品类型、风险和 FDA 要求进行判断。
定义:是FDA针对用于治疗或诊断罕见疾病或病症(Rare Disease or Condition)的医疗器械建立的一种特殊上市路径。
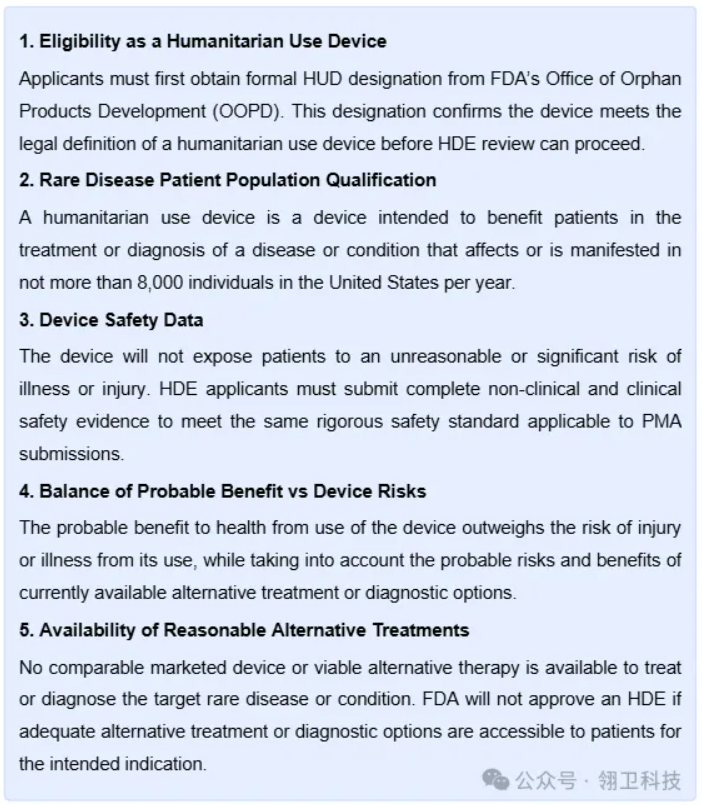
核心逻辑:与PMA要求企业通过充分科学证据证明器械具有安全性和有效性不同,HDE考虑的是在美国每年受影响人数不超过8000人、临床研究难度较高的特殊情况。具体而言,HDE主要关注以下几个方面:
●是否符合人道主义用途器械(HUD)资格要求。
●目标患者群体是否符合罕见疾病标准。
●器械安全性数据与风险控制。
●可能获益与器械风险的综合评估。
●是否存在合理替代治疗方案。
常见适用情况包括:
●用于罕见疾病或罕见病症的医疗器械
●无法通过传统PMA路径获得充分临床证据的高风险器械
总结而言:HDE 是一种对 HUD 的特殊上市申请,HDE 豁免 PMA 中证明有效性的要求,但仍需证明不会造成不合理或重大风险,并且 probable benefit 大于风险。
FDA医疗器械上市路径并不是企业可以随意选择的申报通道,选择合适的才有益于更好的发展。对于企业而言,路径选择越早明确,后续研发、验证和注册准备越容易进行合理规划。
从监管逻辑来看,FDA五大上市路径对应的是不同市场进入逻辑:
●510(k)豁免:风险低,FDA认为无需提交 510(k) 上市前通知;
●510(k):有参考产品,通过实质等同性进入市场;
●De Novo:无参考产品,但风险可控,为创新器械建立新路径;
●PMA:高风险产品,需要充分证据证明安全有效;
●HDE:针对罕见疾病,在有限证据条件下证明获益超过风险。
对于计划进入美国市场的医疗器械企业而言,理解FDA五大上市路径的适用逻辑,是降低注册风险、提高上市效率的重要一步。