FDA器械分类详解:怎么判断产品属于 Class I、II、III?
在医疗器械进入美国市场之前,企业首先需要明确产品是否属于FDA监管范围,并进一步确认其在FDA体系下的具体分类。
在医疗器械进入美国市场之前,企业首先需要明确产品是否属于FDA监管范围,并进一步确认其在FDA体系下的具体分类。
对于输美医疗器械,如果产品未按准确分类进行相应合规,一旦被 FDA 认定为 adulterated 或 misbranded,企业可能面临扣留、拒绝入境、纳入 Import Alert、收到 Warning Letter 或其他执法风险。
因此,准确识别产品在FDA体系下的分类属于Class I(一类)、Class II(二类)还是Class III(三类),不仅影响企业选择何种FDA上市路径,也直接影响企业后续的数据准备规模、合规周期以及整体投入成本。
一、FDA为什么要对医疗器械进行分类?
FDA建立医疗器械分类体系,并不是为了简单区分产品类型,而是根据医疗器械风险水平以及确保产品安全性和有效性所需的监管控制程度,确定不同产品适用的监管要求。
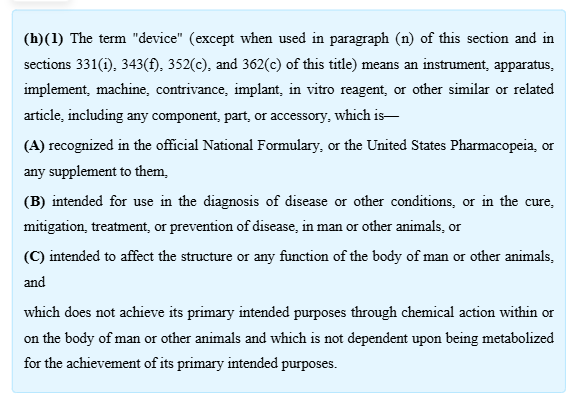
根据《联邦食品、药品和化妆品法案》(Federal Food, Drug, and Cosmetic Act,FD&C Act)第201(h)节,器械(Device)是指仪器、设备、器具、机器、装置、植入物、体外诊断试剂或其他类似物品,包括其组成部件或附件,通常需具有以下要素:
● 用于人或其他动物疾病或健康状况的诊断、治愈、缓解、治疗或预防;
● 用于影响人体或动物身体结构或功能;
● 且其主要预期用途不是通过人体或动物体内的化学作用实现,也不依赖代谢过程达到预期效果。
此外需要注意,部分国内器械与美国器械对于准确分类和合规要求有所不同。国内医疗器械企业进入美国市场时,不能直接依据国内分类判断FDA分类,而需要根据FDA的预期用途、产品特征以及适用监管要求重新进行分类评估。
二、医疗器械分类规则
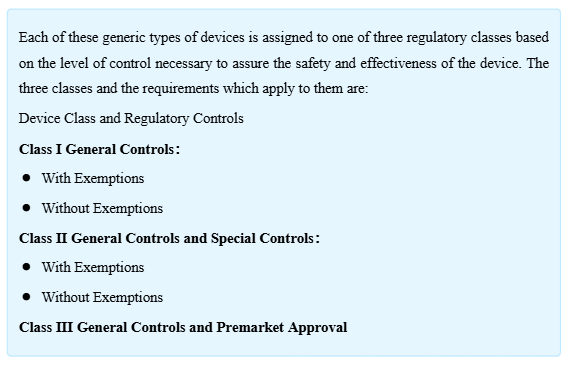
FDA根据每种通用医疗器械安全性和有效性所需的监管控制程度,将医疗器械划分为Class I(一类)、Class II(二类)、Class III(三类)。通常情况下,Class III类产品所需监管控制程度最高,Class I类产品所需监管控制程度相对较低。
美国FDA对医疗器械的分类结果,不仅决定产品所适用的监管要求,也直接影响企业进入美国市场所需采取的上市路径。具体分类及对应合规要求如下:
三、
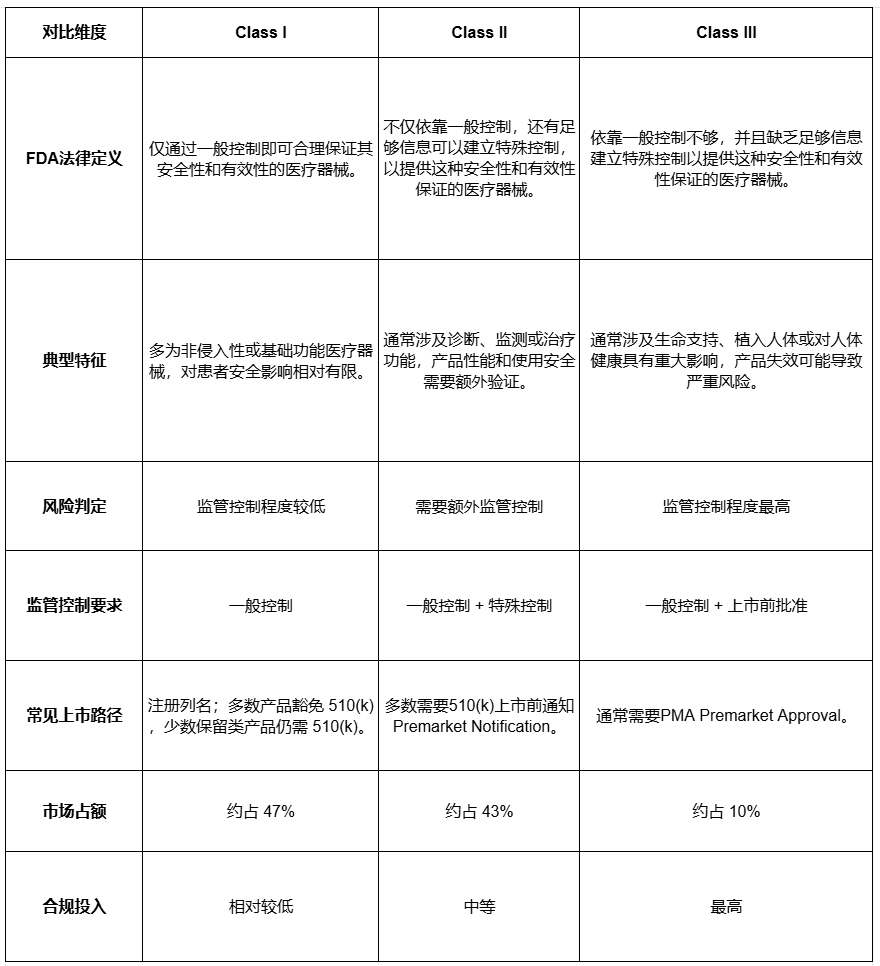
I类II类III类医疗器械的区别
1.I类II类III类医疗器械区别
2.医疗器械示例
以下为FDA分类数据库中常见对应类别的医疗器械示例,具体分类仍需根据产品预期用途(Intended Use)、技术特征及Product Code进行确认。
✅常见Class I医疗器械(一般控制)
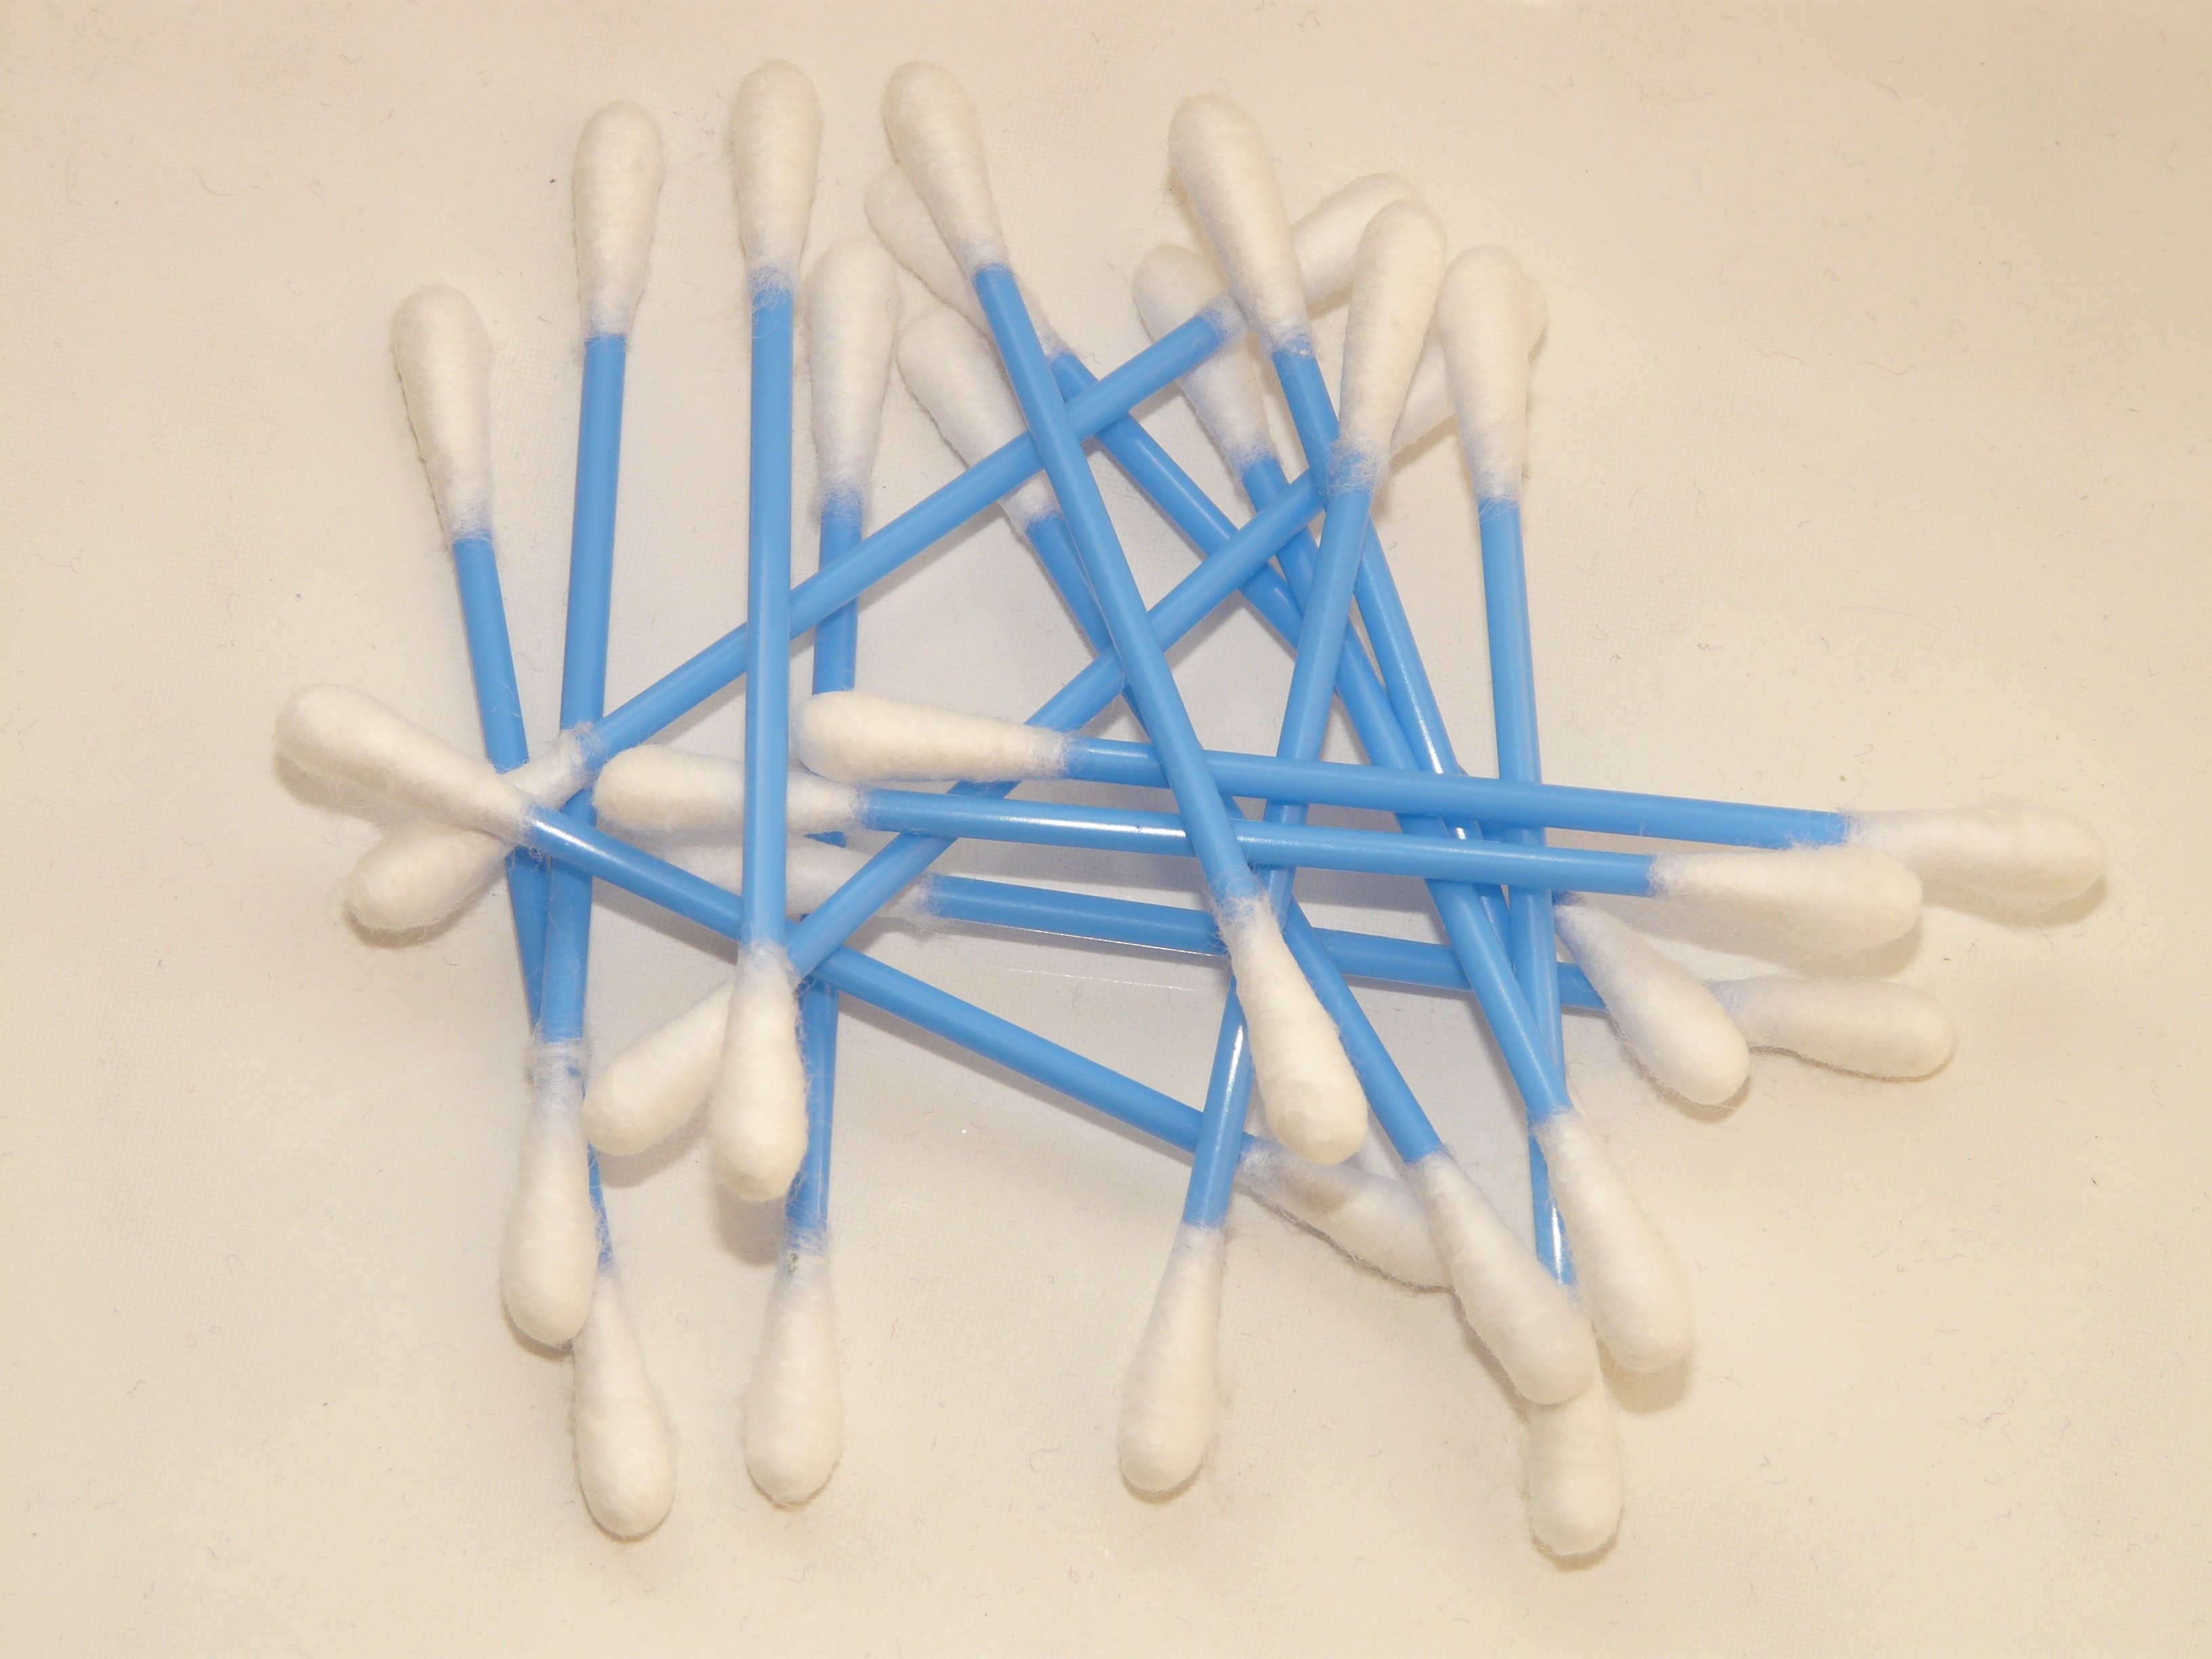
✅常见Class II医疗器械(一般控制和特殊控制)
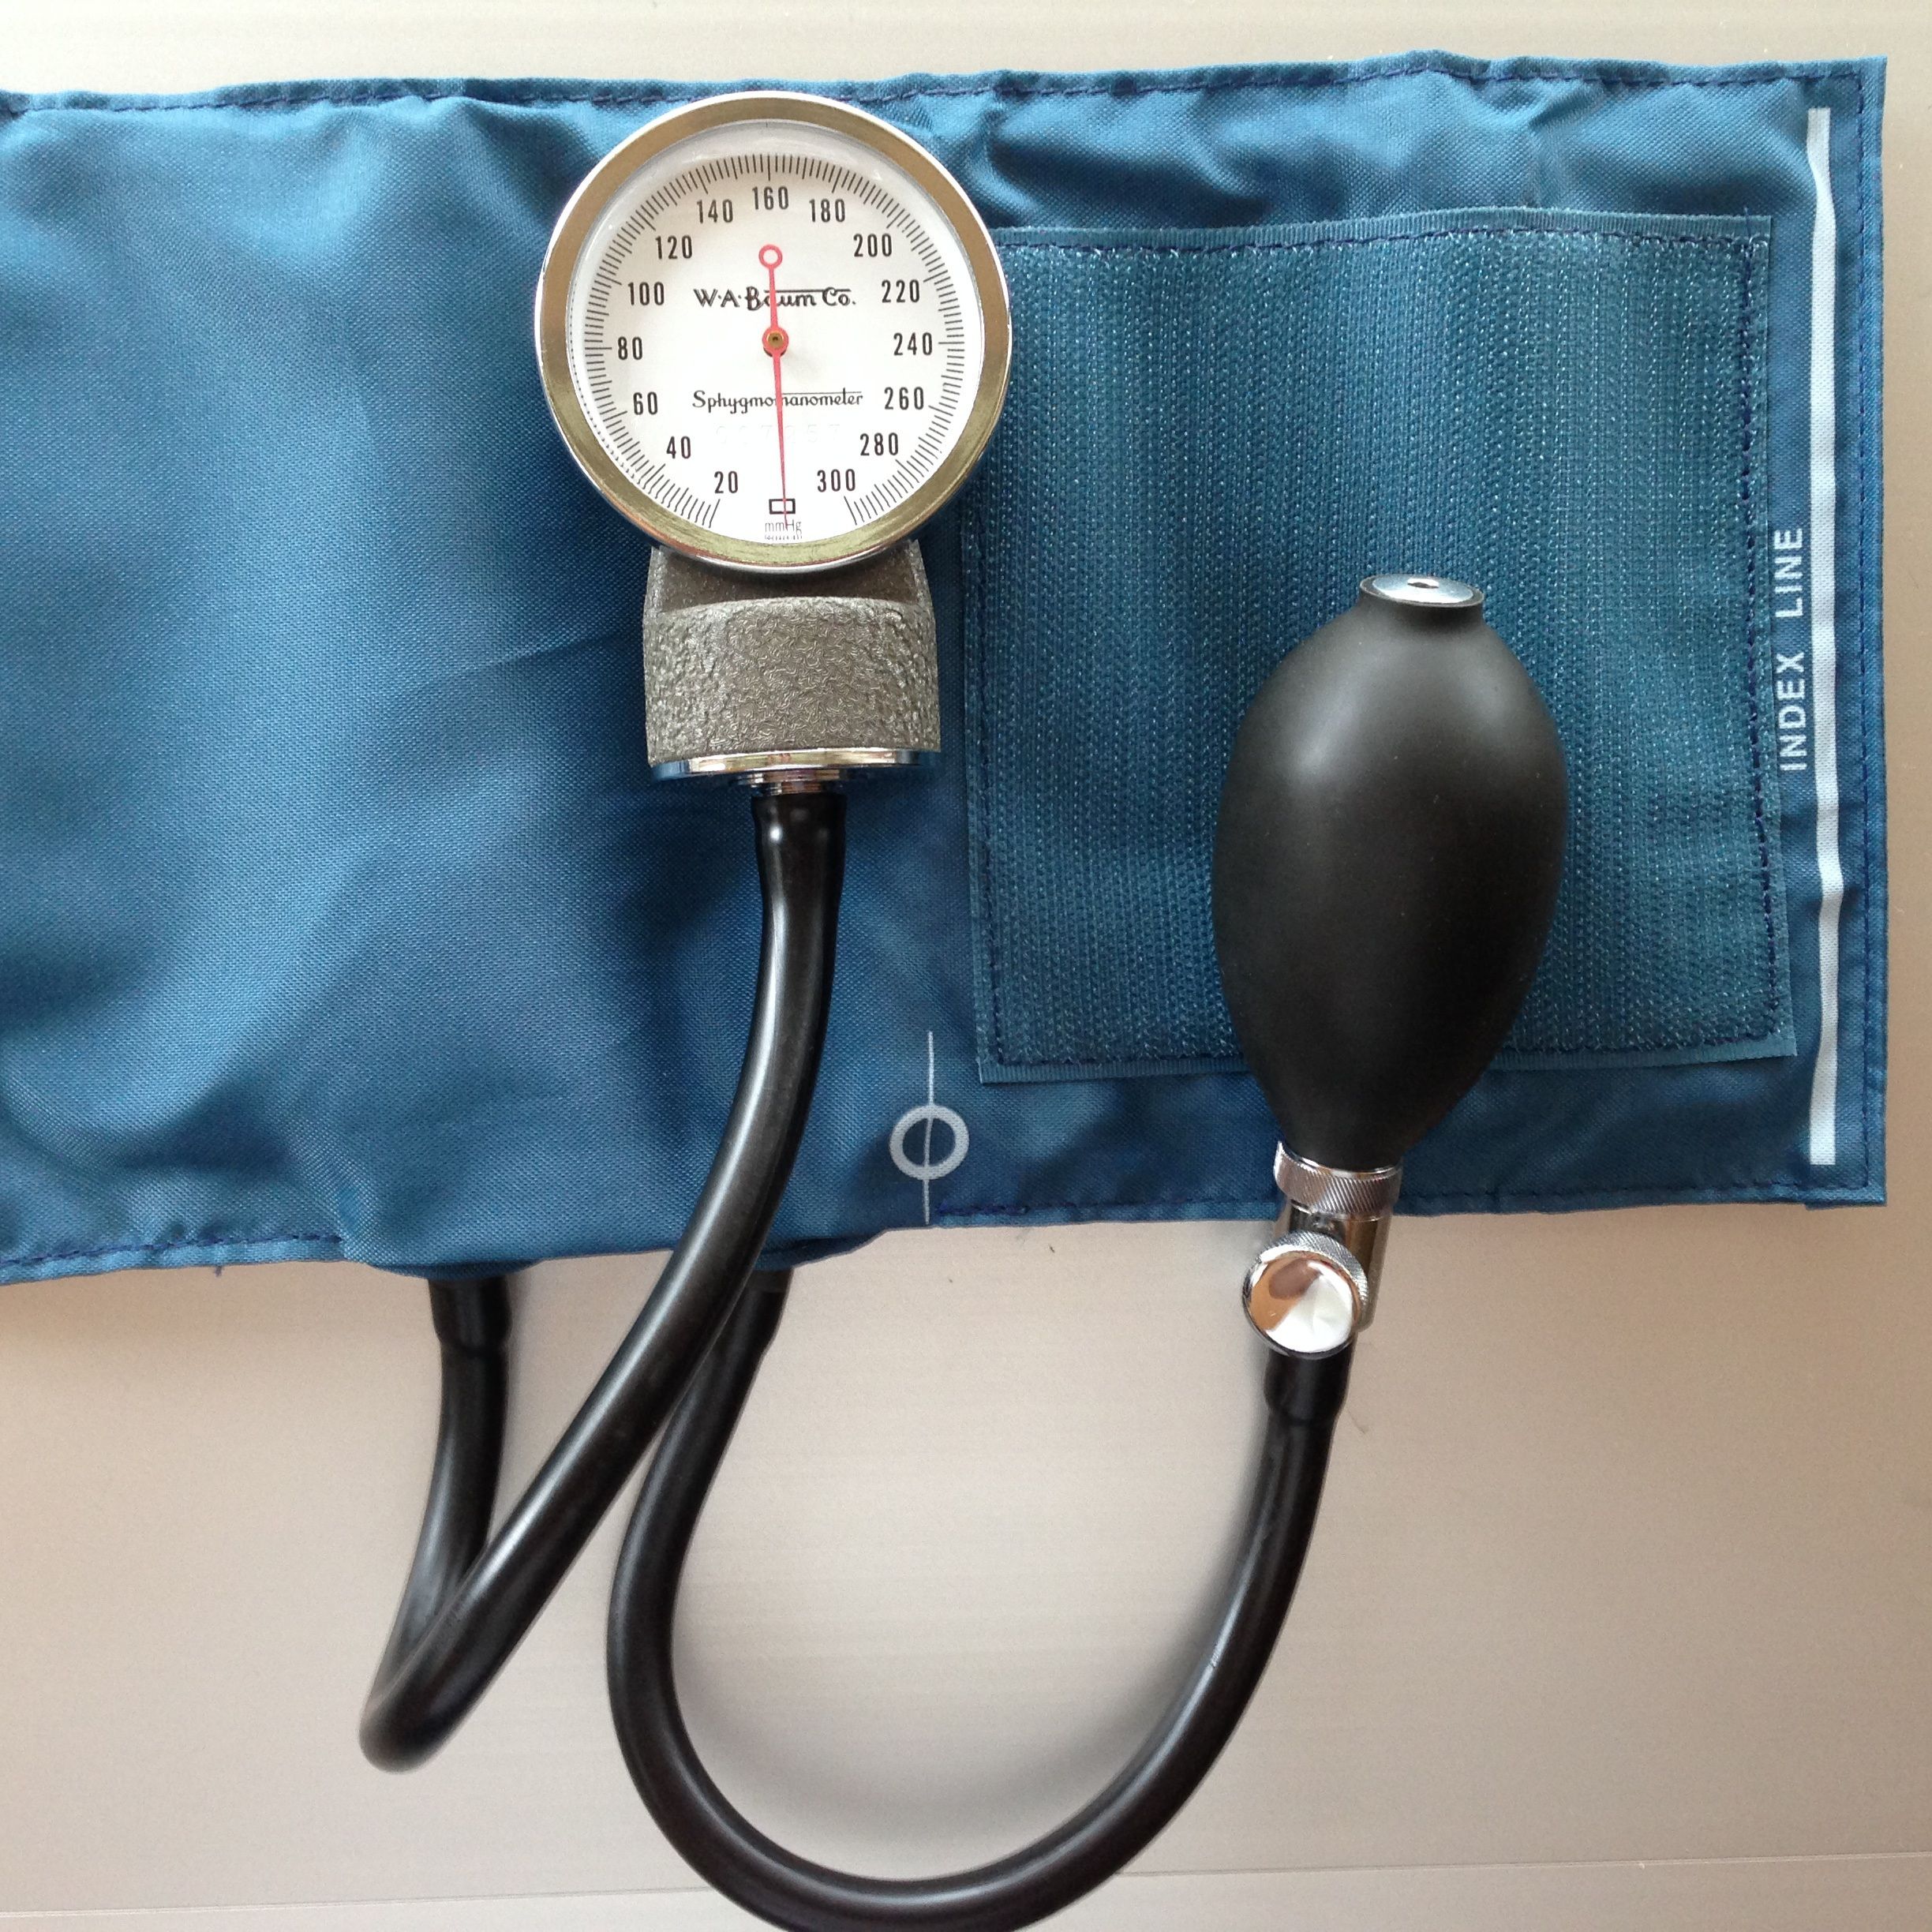
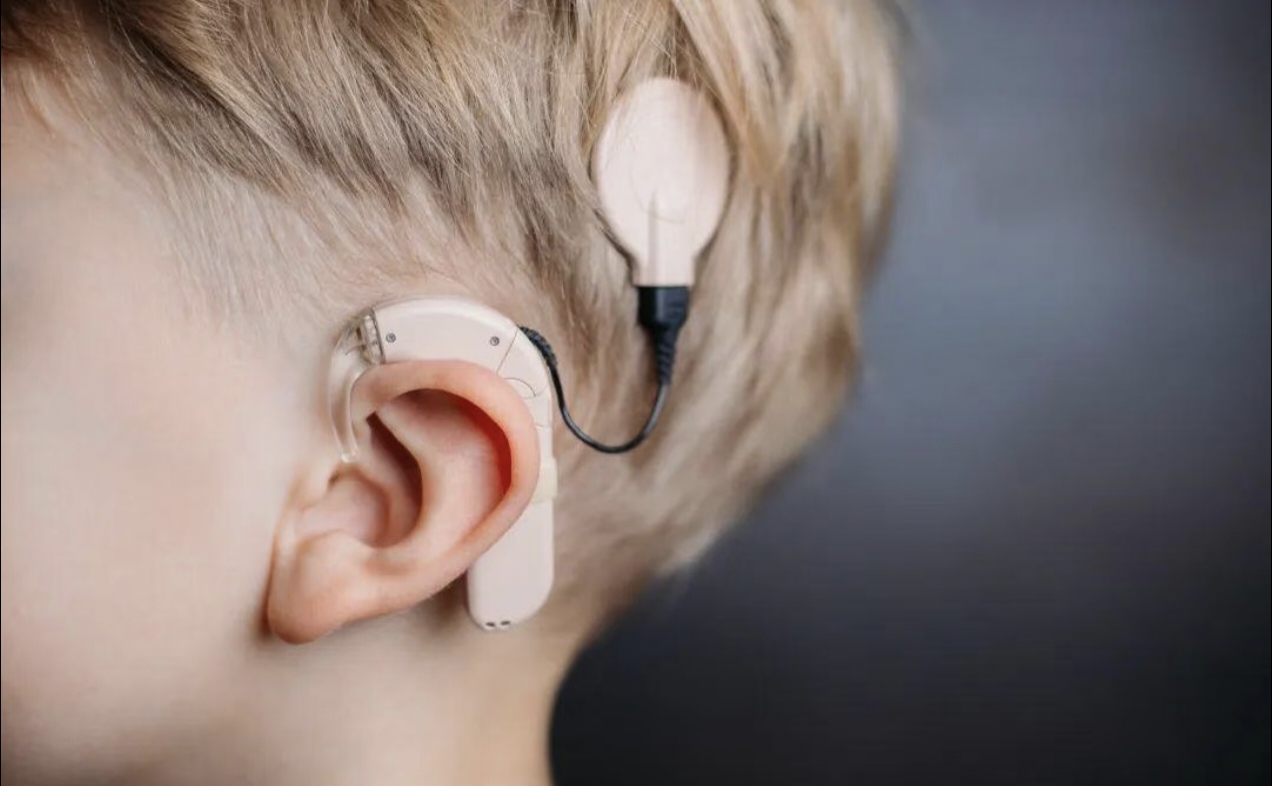
✅常见Class III医疗器械(一般控制和PMA)
四、
如何确认产品医疗器械类别?
1.
登录FDA官网自行查询
FDA目前已经针对约1,700种通用类型医疗器械建立分类体系,并通过Product Classification Database公开产品分类信息,包括:
● Product Code(产品代码)
● Device Name(器械名称)
● Regulation Number(法规编号)
● Device Class(器械类别)
企业可以通过查询类似产品,初步确认自身产品可能对应的FDA分类。但需要注意,FDA分类并不是根据产品名称直接决定,而是需要根据预期用途、使用指征、产品技术特征进一步匹配。
2.
向FDA提交513(g) 申请
如果企业无法通过FDA数据库找到明确对应产品,或者产品属于:
● 创新医疗器械;
● 新技术产品;
● 新型软件医疗器械;
● 无明确同类产品;
可以向FDA提交513(g) Request,请求 FDA 就产品分类及适用监管要求提供书面反馈。注意513(g) 不等同于上市批准、510(k) clearance 或 De Novo authorization。并且企业提交申请需要支付FDA User Fee。
3.
找FDA医疗器械合规专业机构协助
虽然FDA公开了大量分类信息,但实际分类判断并不只是查询产品名称。专业机构通常会结合:
● FDA法规;
● Product Classification Database;
● 510(k)历史案例;
● Predicate Device分析;
● 产品技术特点;
形成更稳妥的分类判断,帮助企业降低因分类错误导致的返工风险。